打开任何一家PEG试剂供应商的产品目录,你会看到一个令人困惑的列表:mPEG-SVA、mPEG-SC、mPEG-SS、mPEG-SG、mPEG-SCM、mPEG-SPA、mPEG-NPC、mPEG-SAS、mPEG-SGA、mPEG-GAS、mPEG-ALD、mPEG-MAL、mPEG-N₃、mPEG-DBCO、mPEG-COOH、mPEG-SH……30多个编号,共享同一条PEG链、同一个甲氧基封端,唯一变量是末端那个"X"。
面对这张列表,做蛋白质PEG化修饰的研发人员最常问的问题不是"哪个好",而是"它们到底差在哪"。
答案藏在一个容易被忽略的化学细节里:这些端基虽然都长在PEG末端,但它们与蛋白质氨基(或巯基)反应后形成的连接键化学类型完全不同。mPEG-SVA形成稳定的酰胺键,mPEG-SC形成可缓慢水解的氨基甲酸酯键,mPEG-NPC形成最易水解的碳酸酯键,mPEG-SS形成可水解释放的酯键。连接键类型决定了PEG分子在体内是永久挂在蛋白上,还是缓慢脱落,还是快速释放——选错X,不是效率问题,是产物命运问题。
这不是一个理论推演。Roche曾用mPEG 5000通过第一代酯键技术修饰干扰素α-2a,临床试验未成功;后来Pegasys用40kDa支链mPEG₂-NHS通过酰胺键修饰同一个蛋白靶标,2001年获FDA批准。同一个蛋白、同一个靶标,换一个活性酯,从失败到上市。
本文按反应靶标将mPEG端基分为三大阵营——氨基反应性(活性酯家族+醛基)、巯基反应性(马来酰亚胺及其替代方案)、点击化学与功能端基——每个阵营内部按连接键稳定性梯度排列,最终落到"你的蛋白质要什么修饰效果→选什么X"的决策路径上。与已发的mPEG-DMG vs mPEG-DSPE(锚定脂质的碳链选型)形成"锚定端碳链 + 活性端端基"的两端互补。
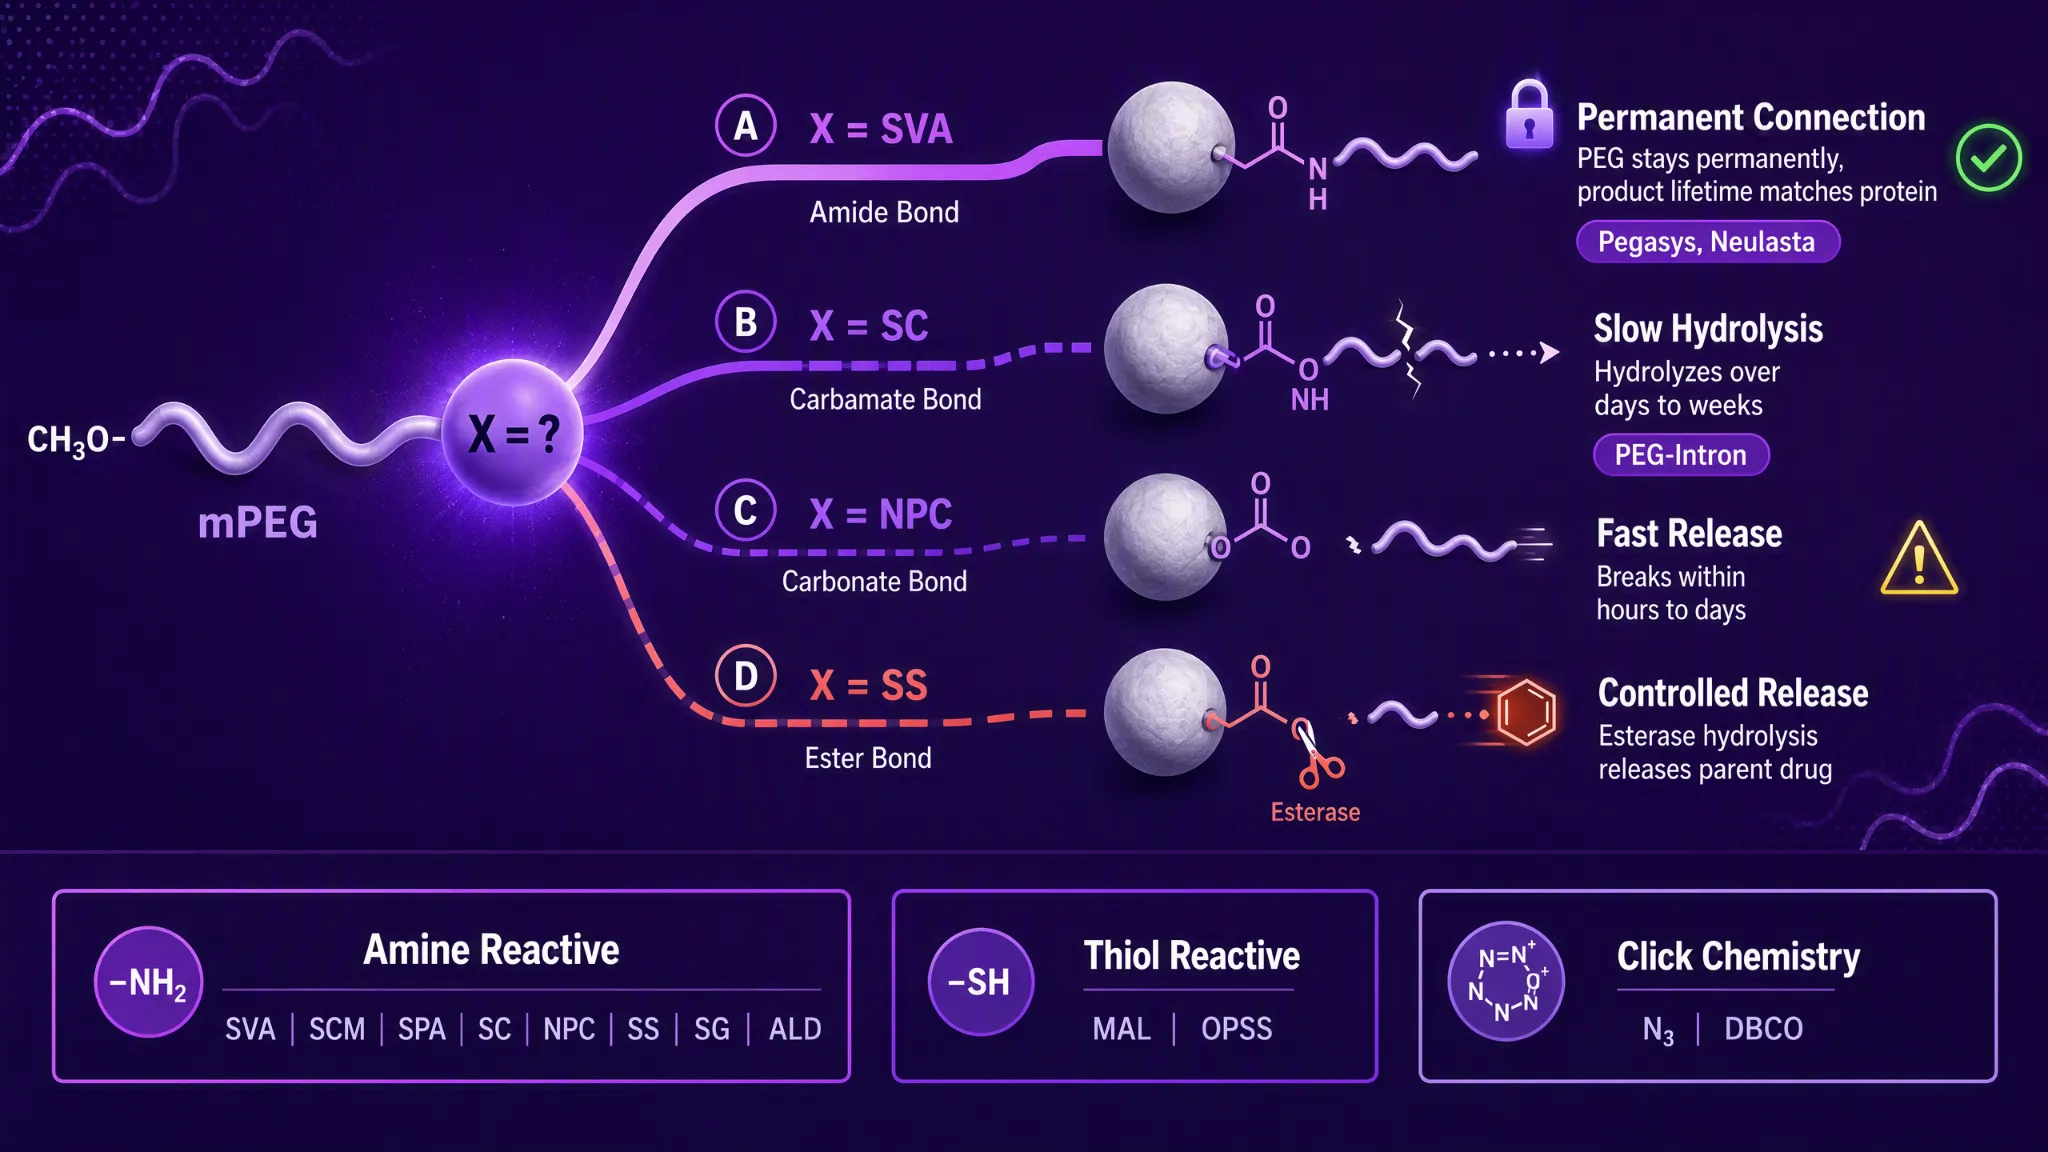
mPEG活性酯家族的成员——SVA、SC、SS、SG、SCM、SPA、NPC、SAS、SGA、GAS——有一个共同特征:都通过N-羟基琥珀酰亚胺(NHS)离去基团活化羧基,与蛋白质上的氨基(Lys ε-氨基或N-末端α-氨基)发生酰化反应。
但分歧从这里开始。NHS只是一个"离场选手"——它的任务是带着负电荷离开,把PEG的羰基暴露出来让蛋白质氨基进攻。真正决定连接键类型的,是NHS离去后留下的那个间隔臂(spacer arm)结构。
把活性酯家族按连接键类型拆开,能看到四条清晰的命运线:
第一条线——酰胺键(永久连接)
mPEG-SVA(琥珀酰亚胺戊酸酯)、mPEG-SCM(琥珀酰亚胺羧甲基酯)、mPEG-SPA(琥珀酰亚胺丙酸酯)这三个端基,在NHS离去后通过一个羧酸间隔臂与蛋白质氨基反应,形成酰胺键(amide bond)。酰胺键是蛋白质化学中最稳定的共价键之一,在生理条件下几乎不水解。选这类端基,意味着PEG将永久挂在蛋白上,产物在体内的存续时间与蛋白本身一致。
三者之间的差异主要在间隔臂长度:SCM最短(仅一个-CH₂-),SPA次之(-CH₂CH₂-),SVA最长(-CH₂CH₂CH₂-)。间隔臂越长,空间位阻越大,反应活性有所降低,但对蛋白质活性位点的干扰也越小——这是一个反应效率与产物均一性之间的权衡。
第二条线——氨基甲酸酯键(缓慢水解)
mPEG-SC(琥珀酰亚胺碳酸酯)没有烷基间隔臂,NHS直接连在PEG末端的碳酸酯基上。NHS离去后,PEG通过-O-CO-基团与蛋白质氨基反应,形成氨基甲酸酯键(urethane/carbamate bond)。氨基甲酸酯键比酰胺键容易水解,但在生理pH下水解速度较慢,产物可在体内维持数天到数周。
PEG-Intron(Schering-Plough, 2001年FDA批准)就是用mPEG-SC修饰干扰素α-2b,形成的氨基甲酸酯键使半衰期增加了约5倍——但产物仍是非选择性修饰的异构体混合物。
第三条线——碳酸酯键(易水解)
mPEG-NPC(对硝基苯碳酸酯)用对硝基苯酚作为离去基团(而非NHS),反应后PEG与蛋白质氨基之间形成碳酸酯键(carbonate bond)。碳酸酯键是活性酯家族中最容易水解的连接键,在生理条件下可在数小时到数天内断裂。这种特性使mPEG-NPC不适合需要长效循环的蛋白药物,但在需要快速释放PEG的前药策略中有其定位。
第四条线——酯键(可控释放)
mPEG-SS(琥珀酰亚胺琥珀酸酯)和mPEG-SG(琥珀酰亚胺戊二酸单酯)通过含羧酸的间隔臂与蛋白质氨基反应,形成酯键(ester bond)。酯键在体内可被酯酶水解或自发水解,释放原药。
mPEG-SS和mPEG-SG的区别同样在间隔臂长度:SS是琥珀酸间隔臂(-CO-CH₂CH₂-CO-),SG是戊二酸间隔臂(-CO-CH₂CH₂CH₂-CO-),SG多一个亚甲基,水解速度略有不同。
mPEG-SAS、mPEG-SGA、mPEG-GAS这三个端基的结构比较特殊——它们的间隔臂中嵌入了酰胺键,因此与蛋白质氨基反应后形成的是酯键+酰胺键的混合连接。这意味着连接键的一部分(酯键段)可以水解释放,另一部分(酰胺键段)保持稳定。这类端基适用于需要"部分可释"的场景:PEG不会一次性脱落,而是通过酯键段的水解逐步释放。
一个容易误解的点:间隔臂越长,反应速率并不一定越高。恰恰相反——据相关研究报道,烷基间隔臂越长,空间位阻越大,PEG与蛋白质氨基的反应活性有所降低,但选择性反而提高(具体动力学数据待确认)。原因在于,较长的间隔臂使PEG更倾向于与空间可及性好的氨基(如N-末端α-氨基)反应,而非随机进攻所有Lys ε-氨基,从而获得更均一的产物。
这一发现对选型的意义在于:如果你需要高修饰效率,选短间隔臂(SCM);如果你需要高选择性和产物均一性,选长间隔臂(SVA)。
⚠️ SCM与SPA的精确间隔臂结构存在命名歧义(调研来源中"乙酸"与"丙酸"描述矛盾),两者可能结构相同或极其相似,实际选型中可视为同类。
选型逻辑:需要永久修饰选酰胺键端基(SVA/SCM/SPA),需要可控释放选酯键端基(SS/SG),需要快速释放选碳酸酯键端基(NPC),需要部分释放选混合连接键端基(SAS/SGA/GAS)。
PEG化修饰的最早尝试可以追溯到1970年代,但真正进入临床是1990年代。第一代PEG化技术的特征是:使用低分子量mPEG(< 20kDa),通过mPEG-SS(琥珀酰亚胺琥珀酸酯)或mPEG-SC(琥珀酰亚胺碳酸酯)修饰蛋白质表面的Lys ε-氨基,形成酯键或氨基甲酸酯键连接。
这些连接键的问题在前一章已经讲清楚了:不稳定、可水解。但第一代技术的困境不止于此——低分子量PEG带来的半衰期延长有限,非选择性修饰产生的异构体混合物难以分离,多个PEG链挂在同一个蛋白上还会造成显著的活性损失。
Roche的失败案例是第一代技术的典型教训。Roche曾用mPEG 5000(5kDa线性)通过第一代酯键技术修饰干扰素α-2a(据行业文献,具体参数建议以原始文献为准),临床试验未能成功获批。原因不是PEG化修饰本身无效,而是5kDa的PEG分子量太小,体内半衰期仅比原型蛋白略长,没有实现足够的药代动力学改善。低分子量+不稳定连接键的双重短板,让这个项目在临床阶段就停了。
1990年获FDA批准的PEG-ADA(Adagen, Enzon)是第一代技术中罕见的成功案例——用于治疗重症联合免疫缺陷症(SCID),用多条低分子量直链mPEG通过酯键修饰腺苷脱氨酶。它能上市不是因为技术先进,而是因为当时没有替代方案,且该酶的半衰期极短(几分钟),即使不稳定的酯键连接也能将半衰期显著延长(据综述引用,具体数值建议以原始文献为准),足以产生临床获益。
第二代PEG化技术的三个核心改进,恰好对应了第一代的三个短板:
改进一:稳定连接键。从酯键/氨基甲酸酯键升级为酰胺键。mPEG-SVA及其同类端基(SCM、SPA)形成的酰胺键在生理条件下几乎不水解,PEG一旦挂上就不会脱落。这一改进直接解决了第一代产物"体内越用越少"的问题。
改进二:高分子量PEG。从5kDa升级到20-40kDa。高分子量PEG的流体力学半径更大,通过减少肾小球滤过来延长体内半衰期——这是PEG化修饰延长半衰期的重要机制之一,PEG"体积"的物理屏障效应。
改进三:定点修饰。从随机修饰Lys ε-氨基升级为选择性修饰N-末端α-氨基(mPEG-ALD)或工程化Cys巯基(mPEG-MAL)。产物从异构体混合物变为单一组分,质量可控性大幅提升。
干扰素α是第二代技术分水岭的最佳案例。两个产品修饰的是几乎同一个蛋白靶标,但选了不同的端基和PEG拓扑结构,命运截然不同:
PEG-Intron(Schering-Plough, 2001年FDA批准):用12kDa线性mPEG修饰干扰素α-2b,连接键为氨基甲酸酯键(据行业文献,具体端基类型建议以原始文献为准)。12kDa线性PEG的分子量中等,修饰方式为非选择性随机修饰。产物平均分子量约31kDa(据行业文献),抗病毒活性保留约28%(据综述引用,精确数值建议以原始文献为准),半衰期比原型蛋白显著延长。这是一个"能用但不够好"的方案——氨基甲酸酯键会缓慢水解导致PEG脱落,12kDa的PEG体积也偏小,半衰期延长有限。
Pegasys(Roche, 2001年FDA批准):用40kDa支链mPEG₂-NHS修饰干扰素α-2a。支链mPEG₂-NHS形成酰胺键(稳定),40kDa支链PEG的流体力学半径远大于12kDa线性PEG,修饰方式仍为随机修饰但主要产生多种位置异构体(据PMID:14569259分析)。体外活性仅保留约7%——看起来比PEG-Intron的28%差很多,但体内半衰期显著延长(约50-80小时,据文献报道),给药频率从每周三次降为每周一次,临床效果反而更好。
这个对比揭示了一个重要规律:体外活性保留率不等于体内疗效。Pegasys的体外活性低,是因为40kDa的大体积PEG遮蔽了更多蛋白表面,但正是这个"遮蔽"带来了更长的半衰期和更低的免疫原性,体内疗效反而优于活性保留率更高的PEG-Intron。选型的关键不是"保留多少活性",而是"在活性和半衰期之间找到正确的平衡点"。
读表要点:从Adagen到Cimzia,连接键从酯键→酰胺键→仲胺键→硫醚键,稳定性逐步提升;修饰方式从随机→定点,产物均一性逐步提升。这条进化线就是mPEG端基选型的历史逻辑。
用mPEG-SVA或mPEG-SC修饰蛋白质时,NHS活性酯会与蛋白质表面所有可及的Lys ε-氨基反应。一个典型的蛋白质表面有10-20个暴露的Lys残基,每一个都是潜在的修饰位点。反应条件(pH、温度、PEG:蛋白摩尔比)决定了哪些Lys被修饰、修饰几条PEG链,但无法精确控制修饰位置。
结果就是异构体混合物:同一批PEG化产物中,有的蛋白分子PEG挂在Lys31,有的挂在Lys121,有的挂在Lys134——每个位置异构体的活性和药代动力学性质都可能不同。你拿到的不是一个"产品",而是一组"相似但不同的分子"的混合物。
Pegasys就是典型案例。40kDa支链mPEG₂-NHS修饰干扰素α-2a后,产物主要含多种位置异构体(据Foser等2003年论文PMID:14569259分析,具体修饰位点建议以原始文献为准),每种异构体的比例和活性各不相同。Pegasys能上市,是因为Roche通过工艺优化控制了异构体比例的批间一致性——但这需要极高的工艺控制能力,不是每个项目都能复制。
一个直觉判断是:PEG挂得越多,半衰期越长,效果越好。但文献数据指向相反的结论。
IL-2的案例:据文献报道,IL-2连接少量PEG链时生物活性几乎不变,但当连接数超过一定阈值时,活性显著下降(具体阈值因实验条件而异,建议以原始文献为准)。PEG的体积屏障效应在延长半衰期的同时,也在物理上遮蔽了蛋白质的活性位点——超过临界值后,"遮蔽"从有益变成了有害。
溶葡萄球菌酶的案例更极端:据文献报道,单修饰时活性基本保持,但增加修饰度后活性急剧下降(据综述引用,精确数值建议以原始文献为准)。这说明对于活性位点附近有Lys残基的蛋白质,每多挂一条PEG链都可能进一步遮蔽活性位点,活性损失呈非线性加速。
PEG的拓扑结构(线性vs支链)对产物均一性的影响,是选型中常被忽略的维度。
干扰素的案例:据文献报道,用线性mPEG修饰干扰素时,产生了多种位置异构体(具体数量因实验条件而异);换用支链mPEG₂修饰时,异构体数量显著减少。原因在于支链PEG的体积更大、空间位阻更强,一条支链mPEG₂挂上蛋白质后,会通过空间位阻阻止第二条PEG接近附近的Lys——相当于自带"自限制"机制(此为推断性描述,具体文献来源建议核实)。
尿酸酶的案例则展示了拓扑结构对活性保留的影响:据文献报道,用支链PEG修饰尿酸酶的活性保留显著优于线性PEG(具体数值因实验条件差异较大,建议以原始文献为准)。差异的原因是线性PEG可以更紧密地贴合蛋白质表面,遮蔽更多活性位点;支链PEG体积大但"蓬松",对活性位点的遮蔽相对较轻(此为定性推断,缺乏直接实验证据)。
这两个案例的选型启示是:支链PEG牺牲一部分修饰效率,换来更高的产物均一性和更好的活性保留。如果你的蛋白质对活性损失敏感、且表面Lys密集,支链PEG可能是比线性PEG更优的选择。
最能说明随机修饰代价的数据,来自同一个蛋白的两种修饰方式直接对比:
rTG2-IL-2(重组融合蛋白)用随机mPEG-SC修饰时,活性保留极低;用定点修饰(N-末端定向)时,活性保留显著提高(据综述引用,精确数值建议以原始文献为准)。同一个蛋白、同一个PEG分子量,修饰方式从随机改为定点,活性保留率大幅提升。
差距的来源很清晰:随机修饰时PEG可能挂在活性位点附近的Lys上,直接遮蔽受体结合区域;定点修饰时PEG挂在N-末端,远离活性位点,对功能的影响最小化。
这个数据也是推动行业从随机修饰向定点修饰迁移的核心动力——不是因为定点修饰"更先进",而是因为它在活性保留上有压倒性的数据优势。
定点修饰的第一条路线,利用的是一个看似微小的pKa差异。
蛋白质上有两类氨基:N-末端α-氨基和Lys侧链ε-氨基。两者的pKa不同——N-末端α-氨基的pKa通常约7-9,Lys ε-氨基的pKa约10-10.5。pKa越低,意味着在相同pH下该氨基的质子化程度越低、游离氨基越多、亲核反应活性越强。
mPEG-ALD(醛基)与氨基的反应机制是:先形成Schiff碱(亚胺中间体),再用还原剂(如NaCNBH₃)还原为稳定的仲胺键。这个反应对氨基的亲核性敏感——在低pH条件下(如pH 5.0),N-末端α-氨基因pKa更低而有更高比例的游离氨基参与反应,而Lys ε-氨基因pKa高,在pH 5.0时大部分仍处于质子化状态,反应活性大幅降低。
结果:在低pH条件下,mPEG-ALD优先修饰N-末端α-氨基,实现定点修饰。Neulasta(Amgen, 2002年FDA批准)就是用20kDa线性mPEG-ALD在低pH下修饰G-CSF的N-末端,定点修饰率达到约92%(据综述引用,具体数值建议以原始文献为准)。G-CSF表面有多个暴露的Lys残基,如果用随机修饰的活性酯,会得到十几种位置异构体的混合物;而mPEG-ALD在pH 5.0下优先修饰N-末端那一个氨基,产物几乎是单一组分——这就是92%定点修饰率的实际含义。与Pegasys的多种异构体混合物形成鲜明对比。
mPEG-ALD的连接键是还原后的仲胺键,稳定性与酰胺键相当,属于永久连接。这意味着选mPEG-ALD,同时拿到了两个优势:定点修饰(产物均一)+ 稳定连接键(PEG不脱落)。
定点修饰的第二条路线,利用的是蛋白质亲核活性顺序中的第一位——巯基。
在蛋白质的亲核基团中,反应活性顺序为:巯基(Cys)> α-氨基(N-末端)> ε-氨基(Lys)> 羧基 > 羟基。巯基的亲核性远高于氨基,这意味着在生理pH下,mPEG-MAL(马来酰亚胺)会优先与Cys的巯基反应,形成硫醚键,几乎不受Lys ε-氨基的竞争干扰。
但天然蛋白质表面通常没有游离Cys(Cys多以二硫键形式存在),所以mPEG-MAL的定点修饰需要基因工程配合——在蛋白质的非活性位点引入一个游离Cys残基,然后用mPEG-MAL特异性修饰这个Cys。
Cimzia(UCB, 2008年FDA批准)是这条路线的代表:UCB在抗TNF抗体的Fab'片段上通过基因工程引入一个工程化游离Cys残基,mPEG-MAL优先修饰这一个位点,形成硫醚键定点连接。产物从Pegasys式的多种位置异构体混合物变成了1种纯品——质量可控性的提升是量级的。
PEGvisomant(GH受体拮抗剂)同样采用mPEG-MAL定点修饰工程化Cys(具体位点建议以原始文献为准),提供多种分子量规格选择——这是少有的在同一药物中系统比较PEG分子量对疗效影响的案例。
PEG-Cys-rIL-2的案例则展示了定点修饰对活性保留的价值:据文献报道,通过基因工程在IL-2非活性位点引入Cys,用mPEG-MAL修饰后,活性几乎不变,体循环滞留时间显著延长(据综述引用,具体数值建议以原始文献为准)。与第三章中随机mPEG-SC修饰rTG2-IL-2活性保留极低形成对比——同一个IL-2家族,定点修饰的优势是决定性的。
选型判断:如果蛋白质有可及的N-末端且不想做基因工程改造,选mPEG-ALD;如果已有工程化Cys或愿意引入,选mPEG-MAL。两者都能实现定点修饰,但mPEG-MAL的逆迈克尔风险需要在工艺设计中考虑(见下一章)。
mPEG-MAL与Cys巯基形成的硫醚键,在教科书里通常被描述为"稳定共价键"。这也是为什么mPEG-MAL成为定点修饰的首选——反应快、选择性好、看起来产物稳定。
但学术研究揭示了一个被忽视的问题:mPEG-MAL与Cys反应的产物叫thiosuccinimide,这个结构并不是"终点"——它是一个可逆反应的产物。在血浆环境中,thiosuccinimide可以发生逆迈克尔反应(retro-Michael reaction),即反应逆向进行:PEG-MAL从Cys上脱落,重新释放出游离巯基和mPEG-MAL。
脱落的后果有两个:一是PEG从蛋白上脱落,半衰期延长效果消失;二是脱落的mPEG-MAL可以与血浆中的其他含游离巯基的蛋白(如白蛋白上的Cys34)反应,导致"PEG转移"——PEG从药物蛋白跑到了血浆蛋白上。想象一个场景:你花三天纯化出一批PEG化蛋白药物,注射入体内48小时后,血浆中已有可观比例的PEG从蛋白上脱落,跑去跟白蛋白上的Cys34结合——你的药物有效剂量在悄悄缩水。这不仅降低了药物的有效剂量,还可能引发非预期的免疫反应。
逆迈克尔反应的速率受多个因素影响:pH(碱性条件加速逆反应)、温度、thiosuccinimide环上是否有吸电子基团、PEG的分子量和拓扑结构。在血浆37°C、pH 7.4的条件下,文献报道thiosuccinimide的水解半衰期在数小时到数天不等,具体取决于maleimide的结构。
这意味着:对于需要长效循环的PEG化蛋白药物(半衰期通常以天计),逆迈克尔反应是一个不可忽略的PEG脱落途径。对于一个半衰期设计为7天的长效蛋白药物,这意味着可能有相当比例的PEG在药物还没充分发挥疗效之前就已经脱落。Cimzia作为使用mPEG-MAL的代表性FDA批准药物,其工艺设计中必然包含了对逆迈克尔反应的控制策略——但学术文献中对此策略的具体细节披露有限。
针对逆迈克尔反应的缺陷,学术界已开发出多种替代方案:
方案一:3-芳基丙炔腈(APN)。APN与巯基反应形成的碳-硫键不可逆,水解稳定性显著优于thiol-maleimide反应产物。APN的巯基反应产物在血浆中不发生逆反应,从根源上消除了PEG脱落风险。目前APN主要停留在学术研究阶段,商业化mPEG-APN产品的可获得性需确认。
方案二:单砜(mono-sulfone)PEG。据学术文献报道,这是一种在特定条件下才暴露反应基团的试剂。与mPEG-MAL相比,mono-sulfone的偶联效率更高且产物更稳定(具体文献来源建议核实)。
方案三:水解稳定的maleimide。通过对maleimide基团进行结构改造(如通过酰胺键而非酯键连接maleimide到PEG),避免maleimide本身的水解问题。这种方案保留了maleimide的反应机制,但提高了连接臂的化学稳定性。
如果"可逆"本身就是你想要的功能,mPEG-OPSS(邻吡啶二硫醚)提供了另一条路线。mPEG-OPSS与Cys巯基反应形成二硫键,二硫键在体内可被还原性物质(如半胱氨酸、谷胱甘肽)断裂,释放原药。
与mPEG-MAL的逆迈克尔反应不同,mPEG-OPSS的二硫键断裂是"设计内"的可逆——你可以利用这个特性构建前药系统:在血液循环中PEG挂着的药物是"潜伏"状态,到达高还原性环境(如肿瘤组织或细胞内)后二硫键断裂释放原药。
选型提醒:mPEG-MAL仍是当前定点巯基修饰的主流选择,但逆迈克尔反应风险应在工艺设计中考虑。如果你的项目对产物长期稳定性要求极高,可以关注APN等替代方案的研究进展。如果"可逆释放"本身就是设计目标,mPEG-OPSS的二硫键路线可能更合适。
在第二章里,第一代技术的不稳定酯键被当作"教训"来讲。但如果换一个视角:如果你想要PEG在体内释放呢?
有些场景下,PEG的永久附着反而是问题。比如:PEG化前药需要释放原药才能发挥药效;PEG化纳米载体需要在靶组织脱PEG以暴露功能表面;某些酶类药物需要PEG在循环中逐渐脱落以恢复活性。这些场景下,"不稳定"从缺陷变成了功能——关键在于控制释放速度。
这就是可释型PEG化(releasable PEGylation)的逻辑基础。
可释型PEG化的释放机制有三种,对应不同的端基和触发条件:
机制一:水解释放。mPEG-SS和mPEG-SG形成的酯键在生理pH 7.4下可自发水解,释放原药和PEG-酸。水解速度受间隔臂结构和pH影响——pH越低水解越慢,pH 7.4下水解速度适中。这是最简单的释放机制,但缺点是断裂速度难以精确控制,且没有组织选择性。
机制二:酶解释放。利用体内特定组织(如肿瘤)高表达的酯酶催化酯键断裂。这种机制的优势是有一定的组织选择性——肿瘤组织中酯酶活性较高,PEG在肿瘤部位优先释放。但酶表达量个体差异大,可预测性有限。
机制三:还原释放。mPEG-OPSS形成的二硫键在体内被还原性物质(如半胱氨酸、谷胱甘肽)断裂。细胞外谷胱甘肽浓度较低(μM级),二硫键相对稳定;细胞内谷胱甘肽浓度较高(mM级),二硫键快速断裂。这种机制天然具有"细胞内外"的选择性——PEG在血液循环中保持附着,进入细胞后快速释放。
选型提醒:可释型PEG化的核心挑战不是"能不能释放",而是"释放速度能不能控制"。mPEG-SS的自发水解速度受pH和温度影响,批间一致性需要严格的工艺控制。如果需要更精确的释放控制,可以考虑带有寡聚乳酸间隔臂的设计(如mPEG-OLA-PC,通过在PEG与活性酯之间嵌入可降解的寡聚乳酸链段来调控释放速度)——通过调节间隔臂长度来调控水解半衰期。
前六章覆盖了蛋白质PEG化修饰的两大主流路线——活性酯随机修饰和醛基/马来酰亚胺定点修饰。但mPEG的端基棋盘上还有另一类选择:不直接修饰天然蛋白质,而是通过点击化学实现生物正交偶联。这类端基目前不是蛋白质PEG化的主流,但在VHH抗体定点修饰、体内原位标记等前沿场景中已有应用。
mPEG-N₃(叠氮):叠氮基团通过CuAAC(铜催化叠氮-炔基环加成)或SPAAC(无铜应变促进叠氮-炔基环加成)与炔基反应,形成稳定的三唑环连接。CuAAC需要铜催化,铜离子对蛋白质有毒性,因此体外修饰可用,体内应用受限。SPAAC无需铜催化,但需要蛋白质预标记应变炔基(如DBCO)。
mPEG-DBCO(二苯并环辛炔):DBCO是应变炔基,与叠氮发生SPAAC反应,无需铜催化。mPEG-DBCO适用于蛋白质已预标记叠氮的场景。在VHH抗体的定点修饰研究中,SPAAC点击化学与maleimide-thiol偶联已被直接对比——两种路线各有优势,SPAAC的反应条件更温和,但需要额外的预标记步骤。
点击化学端基的连接键(三唑环)极其稳定,不存在水解或逆反应问题。但它的局限是:不能直接修饰天然蛋白质——蛋白质上没有叠氮或炔基,必须先通过基因工程(引入非天然氨基酸)或化学预标记(先用含叠氮/炔基的活性酯修饰蛋白质,再用mPEG-DBCO/mPEG-N₃进行点击反应)来安装"反应把手"。
除了上述按反应靶标分类的端基,mPEG还有一系列功能性端基,用于特定场景:
这些端基大多不直接用于蛋白质PEG化修饰(因为反应效率或选择性不如活性酯/马来酰亚胺),而是作为多步合成中的中间体或功能化工具。对于蛋白质PEG化研发人员来说,了解它们的存在和定位即可,选型决策主要集中在前六章讨论的活性酯、醛基和马来酰亚胺三大阵营。
▸ Q1:mPEG-SVA、mPEG-SCM、mPEG-SPA都形成酰胺键,三者有什么区别?
三者形成的连接键类型相同(酰胺键),体内稳定性也相同(永久连接)。差异在于间隔臂长度:SCM最短(仅一个-CH₂-),SPA次之(-CH₂CH₂-),SVA最长(-CH₂CH₂CH₂-)。⚠️SCM与SPA的精确间隔臂结构存在命名歧义(调研来源中"乙酸"与"丙酸"描述矛盾),两者可能结构相同或极其相似,实际选型中可视为同类。间隔臂越长,空间位阻越大,反应活性略有降低,但对蛋白质活性位点的干扰也越小,产物选择性可能提高。在实际应用中,三者通常可互换使用,SVA因间隔臂较长、适用性较广,是三者中较常见的选择。
▸ Q2:什么情况下应该选可水解的活性酯(SS/SG/NPC)而不是SVA?
当你的设计目标是"PEG在体内需要脱落"时。典型场景包括:前药策略(PEG遮蔽药物活性,到达靶组织后释放原药);可释型纳米载体(PEG在靶组织脱暴露功能表面);酶类药物(PEG在循环中逐渐脱落以恢复酶活)。如果PEG需要永久附着(长效蛋白药物),不要选可水解端基。
▸ Q3:mPEG-ALD的N-末端选择性是怎么实现的?
利用N-末端α-氨基与Lys ε-氨基之间的pKa差异。N-末端α-氨基pKa通常约7-9,Lys ε-氨基pKa约10-10.5。在低pH条件(如pH 5.0)下,N-末端氨基有更高比例的游离氨基参与反应,而Lys ε-氨基大部分仍质子化,反应活性低。mPEG-ALD先与N-末端氨基形成Schiff碱,再用还原剂还原为稳定仲胺键。Neulasta的N-末端定向修饰率达到约92%。
▸ Q4:逆迈克尔反应在实际使用中有多严重?
逆迈克尔反应的速率受pH、温度和maleimide结构影响。在血浆37°C、pH 7.4条件下,thiosuccinimide的水解半衰期在数小时到数天不等。对于半衰期以天计的长效蛋白药物,这是一个不可忽略的PEG脱落途径。Cimzia作为使用mPEG-MAL的代表性FDA批准药物,其工艺中必然包含对逆迈克尔反应的控制策略。如果你的项目对产物长期稳定性要求极高,建议关注APN等替代方案的研究进展。
▸ Q5:支链PEG和线性PEG怎么选?
一般而言,支链PEG(如mPEG₂)的优势在于产物均一性更高(支链体积大,自带"自限制"效应,异构体数量少)和活性保留更好(支链"蓬松",对活性位点遮蔽较轻)。线性PEG的优势在于修饰效率更高、成本通常更低。关键判断是:你的蛋白对活性损失是否敏感?如果敏感,支链PEG的"蓬松遮蔽"可能更适合;如果需要高修饰度且预算有限,线性PEG更经济。
▸ Q6:mPEG分子量怎么选(5k/10k/20k/40k)?
分子量选择主要影响半衰期延长效果和活性保留之间的平衡。一般而言,5kDa延长半衰期有限(第一代技术教训),20kDa线性PEG是长效蛋白药物的常用选择(Neulasta),40kDa支链PEG在需要更长半衰期时使用(Pegasys、Cimzia)。分子量越大,半衰期越长,但对蛋白质活性的遮蔽也越严重。选型时建议参考同靶标已上市药物的分子量选择——如果已有成功案例,跟随其分子量是风险最低的路径。
本文由单体(重庆)生物科技有限公司发布,内容仅面向科研试剂使用人员,供选型参考与学术交流之用。文中涉及的FDA批准药物信息来源于公开文献和药品说明书,具体数据请以原始文献为准。
mPEG端基的连接键稳定性描述基于化学原理和文献报道,实际产物稳定性受修饰位点、蛋白质结构、缓冲液体系等多种因素影响,建议以实验验证结果为准。文中提及的APN、mono-sulfone等替代方案目前主要处于学术研究阶段,商业化产品的可获得性请咨询供应商。
冰合试剂为单体(重庆)生物科技有限公司注册商标。
邮箱 danticq@163.com
电话 023-68279488 | 19923948071 | 19112026971
地址 重庆市江北区盘溪路422号3幢
加关注
Copyright 2025 冰合试剂 All Rights Reserved.
渝ICP备2023007920号-3
 渝公网安备 50010502504579号
 磷脂系列