做过肿瘤靶向纳米递送的人,大概都遇到过这样的困惑:文献里 RGD 修饰的脂质体肿瘤富集效果很好,自己用 RGD-PEG-NH₂ 接上去,动物成像却几乎看不到信号差异。问题往往不在脂质体配方,而在你用的是线性 RGD 还是环肽 cRGD——这两个东西虽然序列一样,但体内行为差了一个数量级。
RGD 三肽(Arg-Gly-Asp)几乎所有人都知道是"整合素靶向配体"。但"知道"和"选对"之间,隔着一层构效关系的认知门槛。线性 RGD 能结合整合素 αvβ3/αvβ5,但在体内几分钟就被蛋白酶切割,靶向能力几乎归零;环肽 c(RGDfK) 通过构象锁定,整合素亲和力跃升一个数量级,体内半衰期显著延长;iRGD 更进一步——它不只是"更好的 cRGD",而是通过 CendR 通路实现了普通 RGD 做不到的组织穿透。
选错 RGD 形态,不是"效果差一点",是靶向递送完全失败。这篇文章把线肽→环肽→iRGD 三层构效递进捋清楚,最后用选型决策树收束到具体产品——帮你判断自己的实验该用哪种 RGD、什么 PEG 链长、哪种锚定方式。
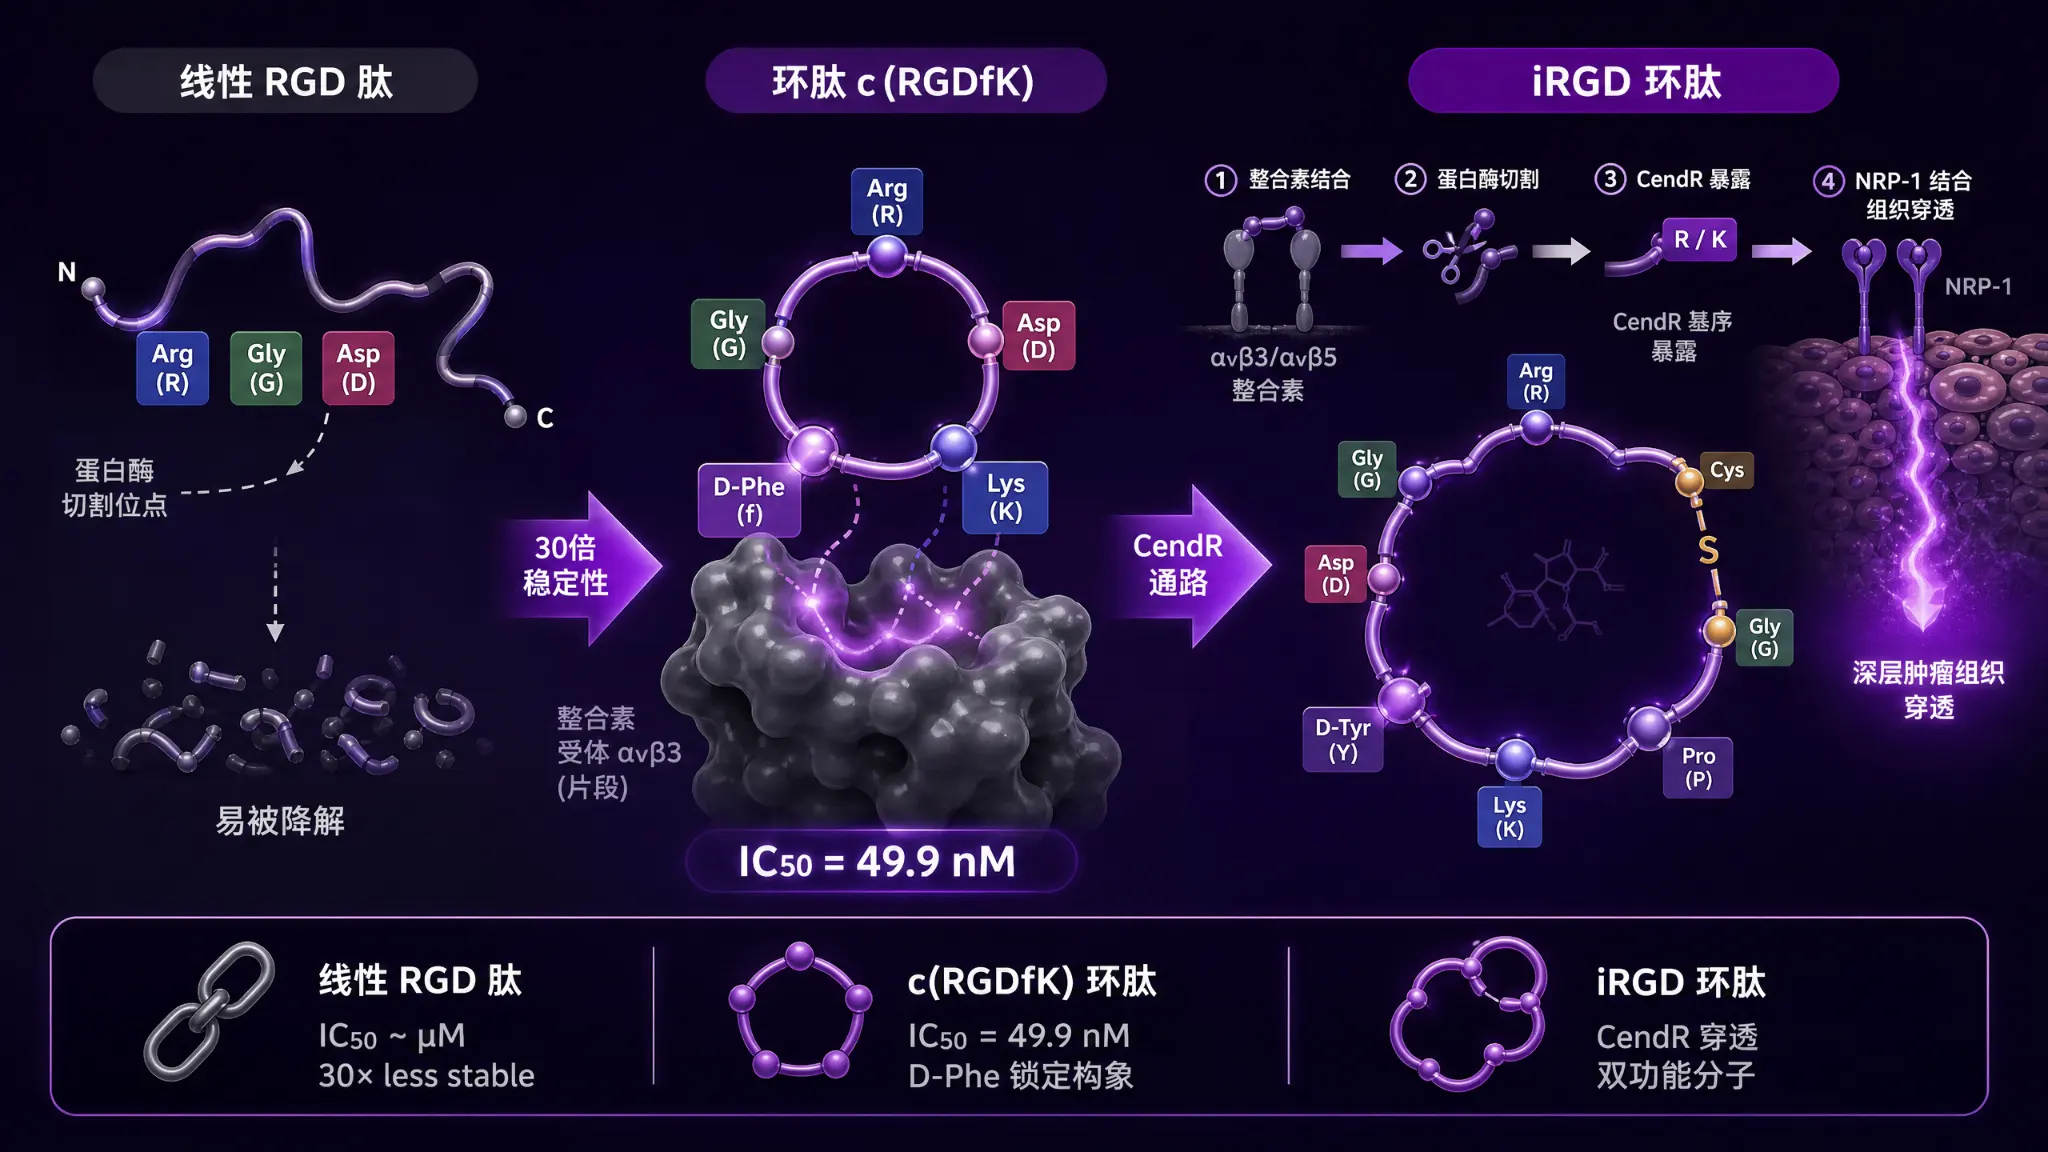
图1 | 线性RGD→环肽c(RGDfK)→iRGD:三种配体的构效递进与核心差异
RGD 三肽(精氨酸-甘氨酸-天冬氨酸)是整合素受体的最小识别序列。整合素家族有 24 种已知异源二聚体(18 种 α 亚基 × 8 种 β 亚基的组合),其中 αvβ3 和 αvβ5 在肿瘤新生血管内皮细胞和多种实体瘤细胞表面高表达,是肿瘤靶向递送最常瞄准的两个受体。
线性 RGD 肽与 αvβ3 的结合属于"构象适配型"识别——RGD 序列中的精氨酸胍基和天冬氨酸侧链羧基分别与整合素受体的 specificity loop 和 MIDAS 金属离子结合位点配位。这个识别过程本身没有问题,问题出在识别之后。
线性 RGD 肽在体内的核心短板是蛋白酶降解。血液和组织中大量存在的蛋白酶(特别是丝氨酸蛋白酶和金属蛋白酶)能在数分钟内切割 RGD 序列中的肽键,使配体丧失整合素结合能力。
一项直接对比研究通过分子动力学模拟评估了线性与环化 RGD 肽在不同 pH 条件下的溶液化学稳定性,结果显示:环化 RGD 肽的溶液化学稳定性是线性 RGD 肽的约 30 倍。机制上,线性肽骨架柔性高,反应位点充分暴露;环化肽的骨架运动受限,降解位点的空间可及性显著降低(PMID:10424347)。
这个 30 倍差距意味着什么?打个直观的比方:线性 RGD 修饰的脂质体从静脉注射到达肿瘤微环境通常需要 10-30 分钟的循环时间,而线性 RGD 在这个时间窗口内已经降解了大半——到达靶区时配体已经不在了。环化 RGD 在同样的时间窗口内还几乎完整。你看到"靶向效果不明显",不是因为 RGD 没用,是因为到达靶区的 RGD 已经不是完整的 RGD 了。
这不是"差一点"——这是两种完全不同的分子在体内。30 倍不是一个可以靠"多修饰一点配体"来弥补的差距。
线性 RGD 并非毫无价值。在体外细胞实验中——细胞孵育时间短(通常 30 分钟到 4 小时)、蛋白酶浓度低、没有血液稀释——线性 RGD 的整合素结合能力足以介导细胞摄取。许多发表的培养皿实验数据用的就是线性 RGD,结果也确实能看到靶向摄取增强。
但一旦切换到体内模型,线性 RGD 的短板立刻暴露:
• 血液蛋白酶切割:循环过程中 RGD 序列被降解
• 肾脏快速清除:线性肽分子量小(约 350 Da),肾小球滤过速度极快
• 构象柔性导致的低亲和力:线性肽没有构象约束,RGD 序列的活性构象占比低,与整合素的结合-解离平衡不利于稳定结合
所以线性 RGD-PEG 产品的定位很明确:体外筛选实验和材料表面修饰(如细胞培养板包被、支架材料表面改性)可以用,体内靶向递送不建议。
线性 RGD 的问题本质上是"构象自由度太大"——RGD 序列能结合整合素,但不是每个线性 RGD 分子在任一时刻都处于活性构象。环化解决的就是这个问题:把肽链首尾(或通过二硫键)连接成环,锁定骨架运动,让 RGD 序列始终处于整合素识别的活性构象。
下一章我们看环肽 c(RGDfK) 是怎么做到的——以及为什么这个"锁定"带来的不是量变,是质变。
线性 RGD 到达肿瘤时已降解大半,环化 RGD 还几乎完整。30 倍不是一个可以靠"多修饰一点配体"来弥补的差距——这是两种完全不同的分子在体内。
环肽 c(RGDfK)(cyclo(-Arg-Gly-Asp-D-Phe-Lys-))是由 Kessler 团队开发的经典头尾环化五肽,至今仍是 cRGD 靶向递送领域引用最多的标杆化合物。它的设计逻辑值得拆解——因为理解了 c(RGDfK) 为什么有效,就理解了所有环肽 cRGD 的设计原理。
头尾环化的关键在于D-Phe 的引入。天然氨基酸都是 L 型,D-型苯丙氨酸替换后破坏了肽链的 β-turn 构象偏好,迫使 RGD 序列锁定在一个特定的空间取向——恰好是 αvβ3 整合素识别的活性构象。换句话说,环化把 RGD 的活性构象占比从"概率事件"变成了"确定事件"——线性肽里只有部分分子在任一时刻碰巧处于活性构象,环化肽里几乎每个分子都处于活性构象。这不是"更稳定"那么简单,是让 RGD 从"有时能结合"变成"始终能结合"。
环化还带来一个结构红利:c(RGDfK) 保留了赖氨酸(Lys)侧链的游离氨基,可以直接用于偶联 PEG、荧光染料或脂质锚,不需要额外的连接位点设计。这也是为什么 c(RGDfK) 成为 PEG 化 cRGD 产品的主流选择——功能性和可操作性兼备。
c(RGDfK) 单体对 U87MG 人胶质瘤细胞表面 αvβ3 整合素的 IC50 为 49.9 ± 5.5 nM(PMID:21850213)。这个数值意味着什么?线性 RGD 肽的 IC50 通常在微摩尔级别(μM),环化后降至纳摩尔级别(nM),亲和力提升约一个数量级。
但 cRGD 的真正威力不只在单体。同一项研究系统比较了 c(RGDfK) 不同多聚化形式对 αvβ3 的亲和力:
数据来源:PMID:21850213,Theranostics 2011
从单体到四聚体,IC50 从约 50 nM 降至约 0.2 nM——250 倍的跃升。多聚化效应的机制是多价结合:一个脂质体表面修饰多个 cRGD,可以同时与细胞表面的多个整合素结合,形成"Velcro 效应"(尼龙搭扣效应),整体结合力远超单个配体-受体对的亲和力。
这对脂质体设计的启示是:cRGD 修饰密度不是"有就行",在合理范围内提高密度有助于利用多价效应增强靶向。但密度过高会引发另一个问题——下一节会说。
上述多聚体数据中有一个容易被忽略的细节:从简单二聚体到高亲和力四聚体,不是简单地把四个 cRGD 挂在一起就行。PEG4 linker(15-amino-4,7,10,13-tetraoxapentadecanoic acid)和 G3(Gly-Gly-Gly)linker 在 RGD motif 之间的引入,将四聚体 IC50 从 0.5 nM 进一步降至 0.2 nM。
这说明linker 不只是连接绳,其长度和柔性直接影响 RGD 活性构象的空间呈现。PEG4 linker 提供了合适的间隔,让每个 cRGD 都能独立与整合素结合,而不是互相空间干扰。这个发现对脂质体表面 cRGD-PEG 修饰同样有参考价值——PEG 间隔臂的长度选择不是随意的,下一章会展开。
cRGD 修饰脂质体的主流制备方法不是把 cRGD-PEG 直接加到脂质体配方中一起成膜,而是后插入法(post-insertion):先制备空白脂质体或载药脂质体,然后将 DSPE-PEG2000-cRGD 在相变温度(约 55°C)附近加入,使其疏水端插入脂质双层。
这个方法的逻辑是:cRGD 肽在成膜过程中可能因有机溶剂暴露、超声处理或挤出高温而丧失活性。后插入法避开了这些苛刻条件,最大程度保留 cRGD 的整合素结合能力。操作上,DSPE-PEG2000-cRGD 以胶束形式加入预制脂质体悬液,在相变温度附近孵育 10-30 分钟,PEG-脂质通过疏水作用自发插入脂质双层。
一个必须提及的安全问题:c(RGDfK) 和 c(RGDyK) 修饰的脂质体在小鼠中可能触发急性超敏反应,表现为体温骤降,部分实验在 30 分钟内致死。该反应属于 IgE 非依赖性急性全身过敏反应,由 IgG 免疫复合物触发补体激活介导(PMID:30527753)。
这个发现的意义不是"cRGD 脂质体不能用",而是:在临床转化设计中,cRGD 修饰密度、脂质体组成和给药剂量需要仔细优化,不能简单堆砌配体密度。动物实验中建议监测补体激活相关指标。
回顾这一章的核心判断:环化带来的不是"量变"——不是线性肽的升级版——而是"质变"。活性构象占比从概率事件变成确定事件,体内稳定性从分钟级到小时级,亲和力从微摩尔到纳摩尔。这不是同一个分子的改良,是两种不同的分子。理解了这一点,下一章 iRGD 的逻辑才顺——iRGD 也不是 cRGD 的改良版,它引入了一个 cRGD 完全没有的功能模块。
环化不是"更稳定"那么简单——活性构象占比从概率事件变成确定事件,亲和力从微摩尔到纳摩尔。这不是同一个分子的改良,是两种不同的分子。
iRGD 的序列是 CRGDKGPDC,通过 Cys¹ 和 Cys⁹ 之间的二硫键形成九元环。与 c(RGDfK) 的头尾环化五元环相比,有两个关键结构差异:
第一,环更大,RGD 构象约束更弱。 c(RGDfK) 的五元环把 RGD 序列牢牢锁定在活性构象,而 iRGD 的九元环给了 RGD 更多运动空间。从纯亲和力角度,iRGD 的 RGD motif 与整合素的结合可能不如 c(RGDfK) 那么"死锁"——但 iRGD 的设计目标本来就不是追求最高的整合素亲和力。
第二,二硫键可被还原。 细胞内谷胱甘肽浓度(约 1-10 mM)足以打开二硫键。这在某些应用中是优势——比如需要胞内释放 payload 时,二硫键断裂可以作为"开关";但在需要长时间循环稳定的场景中,二硫键的还原不稳定性是劣势。c(RGDfK) 的头尾环化是共价酰胺键,不受还原环境影响。
所以 iRGD 和 c(RGDfK) 不是"谁比谁好"的关系,是设计目标不同:c(RGDfK) 追求整合素结合的强度和稳定性,iRGD 追求的则是另一件事——组织穿透。
iRGD 之所以能做到普通 cRGD 做不到的组织穿透,是因为它有一个 c(RGDfK) 完全没有的功能模块:CendR motif。
根据 Kang 等 2020 年综述(PMID:32847045),iRGD 的肿瘤靶向穿透过程分为四步:
第一步:整合素结合——定位。 iRGD 的 RGD motif 与肿瘤血管内皮细胞表面的 αvβ3 和 αvβ5 整合素结合,将 iRGD 锚定在肿瘤血管表面。这一步和普通 cRGD 做的事情一样——定位到肿瘤。
第二步:蛋白酶切割——激活。 结合后,iRGD 被肿瘤局部高表达的蛋白酶切割,产生 CRGDK 片段,暴露 C 端的 CendR motif(以 R/K 结尾的短序列)。这一步是 iRGD 独有的"激活开关"——完整 iRGD 没有 CendR 活性,切割后才暴露。
第三步:NRP-1 结合——触发穿透。 暴露的 CendR motif 中的 R/K 残基与神经纤毛蛋白-1(Neuropilin-1, NRP-1)结合。NRP-1 在多种肿瘤细胞表面过表达,这一结合触发跨组织转运通路。
第四步:组织穿透与内吞——深入。 CendR-NRP-1 结合增加肿瘤血管通透性,触发内吞作用,将 iRGD 及其偶联或共递送的药物递送至肿瘤组织深层。
普通 cRGD 只能做到第一步——结合肿瘤血管表面。iRGD 能做到全部四步——结合、切割、穿透、深入。这就是为什么说"iRGD 不是更好的 cRGD,是双功能分子"。
更准确地说,RGD 在两种分子中扮演的角色完全不同:在 c(RGDfK) 里,RGD 是主角——结合就是目的,结合越强越好;在 iRGD 里,RGD 是导航员——结合只是第一步,把分子带到肿瘤血管表面,真正的工作交给 CendR motif 完成。理解了这个角色差异,你就明白为什么 iRGD 不需要追求 c(RGDfK) 那么高的整合素亲和力——它的 RGD 只需要"够得着"整合素就行,后续穿透靠的是另一套机制。
如果 iRGD 的组织穿透只是"RGD 结合更强"的结果,那普通 cRGD 也应该有类似效果。但 Sugahara 等(2015)的实验给出了直接反证(PMID:25392370):
• iRGD 能抑制自发转移(前列腺癌和胰腺癌小鼠模型)
• 普通非 CendR 的 RGD 肽(CRGDC、RGDfV)无抗转移效果
• 机制上,iRGD 通过 CendR-NRP-1 通路抑制肿瘤细胞迁移,引起细胞突起坍塌和部分脱附
这个对照实验说明:iRGD 的抗转移活性来自 CendR motif,不是 RGD motif。把 iRGD 简单理解为"更强的 RGD 靶向配体"是错的——它的穿透能力是一个独立的、CendR 介导的功能。
iRGD 有一个普通 cRGD 不具备的使用方式——共给药(co-administration)。不需要把 iRGD 共价连接到药物或纳米载体上,只需要同时注射:iRGD 先到达肿瘤激活 CendR 通路,"旁门打开"后,游离的药物或纳米粒子跟随进入肿瘤深层。
这个用法对临床转化的意义很大——不需要修改药物分子本身的化学结构,不需要做新的偶联物药代动力学评估,iRGD 可以作为"穿透增强剂"与已有药物联合使用。当然,共给药的效率通常低于共价偶联,适合作为筛选阶段的快速验证手段。
总结一下两者的定位差异:
选 iRGD 不是因为"它比 cRGD 好",是因为你的实验需要组织穿透这个 cRGD 给不了的能力。如果你的目标只是让脂质体富集在肿瘤血管附近,c(RGDfK) 依然是更稳定、更成熟的选择。
除了肿瘤组织穿透,iRGD 介导的递送还能增强穿越血脑屏障(BBB)的能力,与 BBB 破坏技术有协同效应(PMID:32847045)。这个能力同样来自 CendR 通路——脑微血管内皮细胞也表达 NRP-1。对于脑肿瘤靶向递送,iRGD 是一个值得探索的方向,但目前相关临床数据仍有限。
下一章我们把视角从配体转到间隔臂——PEG 链长怎么影响 cRGD 的靶向效率。
在 c(RGDfK) 里 RGD 是主角,结合就是目的;在 iRGD 里 RGD 是导航员,结合只是第一步,真正的工作交给 CendR motif 完成。iRGD 不是更好的 cRGD,是双功能分子。
在 DSPE-PEG-cRGD 这个分子里,PEG 不只是"连接绳"。它同时承担三个功能:亲水屏蔽层(延长体内循环时间,减少非特异性摄取)、空间间隔臂(把 cRGD 推离脂质体表面,减少空间位阻)、构象缓冲区(PEG 链的柔性让 cRGD 有一定运动自由度,适应整合素受体的空间分布)。
这三个角色对 PEG 链长的要求不完全一致——循环时间希望 PEG 长一些(更大的亲水层),空间间隔希望够长就行(让 cRGD 够得着受体),但构象缓冲又不能太长(太长太柔会折叠回来遮蔽 cRGD)。这就是 PEG 链长选择的内在矛盾。
一项通过 ¹H NMR 分析 PEG 链状态的研究提供了直接证据(据 ScienceDirect 综述)。研究比较了 DSPE-PEG 750/2000/5000 修饰的脂质体(约 100 nm),发现 PEG 链越长,链越柔韧:5000 > 2000 > 750。PEG 峰由"刚性"和"柔性"两部分组成,长链 PEG 的柔性组分比例更高,更多 PEG 链段伸入水相。
这个发现对 cRGD 靶向的含义是:PEG 5000 的链又长又柔,在脂质体表面形成的"PEG 蘻菇"构象体积大——PEG 链在脂质体表面有两种状态:链伸展如刷子(刷子构象,配体暴露在外)或链蜷缩如蘑菇(蘑菇构象,配体被埋入 PEG 层中)。长链 PEG 容易从"刷子"回缩成"蘑菇",折叠回来遮蔽 cRGD 活性构象。PEG 750 的链太短,cRGD 过于贴近脂质体表面,可能受到脂质双层的空间位阻影响结合。PEG 2000 介于两者之间,在柔性和遮蔽之间取得平衡——这也是 DSPE-PEG2000-cRGD 成为主流配方的核心原因。
同一个 NMR 研究还发现一个容易被忽略的效应:胆固醇掺入(>20 mol%)显著增加 PEG 链柔性(据 ScienceDirect 综述)。机制是胆固醇在脂质双层中的去定位化效应增强了 PEG 链的侧向扩散能力。
这意味着你的脂质体配方中胆固醇含量也会影响 cRGD 的靶向效率——高胆固醇配方让 PEG 链更柔,可能加剧长链 PEG 对 cRGD 的遮蔽效应。如果你的脂质体配方中胆固醇比例较高(比如 LNP 配方中胆固醇可达 30-40 mol%),PEG 2000 的遮蔽风险比低胆固醇配方更大,需要结合实际配方评估。
除了 PEG 链长,cRGD 与脂质体之间的 linker 结构也会影响结合效率。据 ScienceDirect 文献报道,一项研究发现弹性蛋白样肽(ELP)linker 在 pH 6(接近肿瘤微环境)发生构象变化,可改变 cRGD 的结合亲和力——AFM 测量显示,RGD-ELP 在 pH 6 时对 MDA-MB-231 乳腺癌细胞的粘附力更强。
这个发现的意义在于:linker 不只是"连接绳",其构象变化可以成为肿瘤微环境响应的开关。虽然 ELP 不是常规 PEG 产品,但这个原理提示我们——linker 的二级结构、pH 响应性、柔性/刚性比例,都是 cRGD 脂质体设计中可以考虑的变量。
回到第二章多聚化数据中的细节:PEG4 linker 在 cRGD 多聚体中的引入,将四聚体 IC50 从 0.5 nM 降至 0.2 nM。PEG4 只有约 15 个原子长度,远短 PEG 2000(约 45 个重复单元),但它提供了关键的间隔——让每个 cRGD 都能独立与整合素结合,而不是互相空间干扰。
这说明 linker 不需要很长,但长度和柔性需要匹配配体的空间需求。PEG 2000 在脂质体表面的"间隔"功能,本质上和 PEG4 在多聚体中的"间隔"功能是同一个逻辑——给配体足够的空间自由度去够着受体。
一般而言,PEG 链长选择可以参考以下原则:
• PEG 750-1000:适合需要高靶向密度的体系——链短,单位面积可修饰的 cRGD 数量更多,适合体外实验和需要密集配体的场景
• PEG 2000:主流平衡选择——循环时间、间隔臂长度和遮蔽风险三者之间的最优折中,体内实验首选
• PEG 3400-5000:适合需要延长体内循环时间的需求——链长形成更厚的亲水层,但需注意遮蔽效应,建议配合高密度 cRGD 修饰以补偿单个配体的遮蔽损失
需要说明的是,上述建议主要基于 PEG 链物理化学性质的推断和主流配方惯例,目前缺乏"PEG 1k/2k/3.4k/5k 不同链长下 cRGD 脂质体的细胞结合效率/肿瘤摄取量"的系统直接对比数据。具体选择应结合实验验证。
下一章我们把视角再往下移——PEG 链连着脂质体膜的那一端,锚定方式怎么选。
PEG 链不是越长越好——长链 PEG 容易从"刷子"回缩成"蘑菇",折叠回来遮蔽 cRGD 活性构象。PEG 2000 在柔性和遮蔽之间取得平衡,是主流配方的核心原因。
cRGD-PEG 分子的疏水端需要插入脂质双层才能把配体"钉"在脂质体表面。这个"钉"的牢固程度直接决定了 cRGD-PEG 在脂质体上的停留时间——如果锚定不牢,cRGD-PEG 在血液循环中从脂质体上脱落,配体修饰就形同虚设。
目前冰合试剂产品线中 cRGD-PEG 产品主要有两种锚定方式:DSPE 锚(如 DSPE-PEG-cRGD)和胆固醇锚(如 Chol-PEG-cRGD)。两者的膜行为差异值得拆解。
DSPE(二硬脂酰磷脂酰乙醇胺)是脂质体领域最成熟的 PEG-脂质锚。两条 C18 饱和脂肪链插入脂质双层,插入深度大、接触面积大,锚定力强。DSPE 的相变温度约 55°C,在体温(37°C)下处于凝胶态——这意味着 DSPE 的脂肪链在膜中运动受限,不容易"拔出来"。
DSPE-PEG2000 是 FDA 批准的 PEG 化脂质,在 Doxil®(盐酸阿霉素脂质体)中使用,临床转化成熟度最高。cRGD 修饰脂质体的后插入法(第二章已述)就是基于 DSPE-PEG 在相变温度附近的膜插入能力设计的。
胆固醇作为脂质体组分本身非常常见——它是膜稳定剂,调节膜流动性。但作为 PEG-脂质的锚定基团,胆固醇有一个结构性差异:它只有一条甾体侧链插入脂质双层,不像 DSPE 有两条 C18 链。
一条来自 Nature Communications 2024 年的研究指出:"胆固醇可被生物膜快速抽取"。需要注意的是,该研究的对象是游离胆固醇在脂质双层中的膜行为,Chol-PEG 偶联物的膜解离行为可能与游离胆固醇不完全相同——但胆固醇锚定基团被生物膜抽取的趋势值得关注。这意味着 Chol-PEG-cRGD 的膜插入稳定性可能不如 DSPE-PEG-cRGD。
但胆固醇锚也有其优势:胆固醇与磷脂混合可以增强膜致密性,减少包封药物渗漏。而且胆固醇锚的膜流动性更高,在某些需要配体高运动性的场景中可能有优势——配体在膜上"滑来滑去"反而有利于与受体碰撞结合。
这里必须说明一个重要的事实:目前没有找到同一研究中直接比较 DSPE-PEG-cRGD 和 Chol-PEG-cRGD 的膜稳定性、解离速率和靶向效率的头对头数据。 上述分析基于以下间接证据的推断:
• DSPE 双链 C18 的锚定力强于胆固醇单链——这是脂质体物理化学的基本共识,但不是 cRGD 脂质体的直接实验数据
• 胆固醇被生物膜抽取——这是胆固醇本身的膜行为研究,不是 Chol-PEG-cRGD 的直接观测
• 两种锚的临床转化成熟度差异——DSPE-PEG2000 有 FDA 先例,胆固醇锚缺乏类似级别的临床验证
因此,本文对两种锚的对比只能给出方向性判断:一般而言,需要长时间体内循环稳定的场景,DSPE 锚是更稳妥的选择;需要配体高流动性或配方中已有高胆固醇比例的场景,胆固醇锚可以考虑。但具体选择应基于实验验证,不能仅凭理论推断下结论。
除了锚定力本身,还有两个实操因素需要考虑:
第一,后插入法兼容性。 DSPE-PEG-cRGD 的后插入法已经过大量文献验证,操作流程成熟。Chol-PEG-cRGD 的后插入行为缺乏系统研究,操作参数可能需要自行摸索。
第二,配方兼容性。 如果你的脂质体配方中已经有大量胆固醇(如 LNP 配方中胆固醇可达 30-40 mol%),额外加入 Chol-PEG-cRGD 可能影响膜组成比例的平衡。DSPE-PEG-cRGD 则与大多数磷脂配方兼容性更好。
下一章把前面所有变量整合起来——用四步决策树帮你从实验需求倒推到产品选择。
DSPE 双链 C18 锚定力强、后插入法成熟、有 FDA 先例;胆固醇锚灵活但可能被生物膜抽取。但两者缺直接对比数据,上述分析基于间接证据推断,具体选择应基于实验验证。
前面五章拆解了 RGD-PEG 靶向递送中的四个关键变量:配体形态(线肽/cRGD/iRGD)、PEG 链长、锚定方式、修饰密度。但实际选型时,你不需要从头到尾把这些参数都想一遍——接下来不再讲原理,直接帮你做决策。从你的实验需求出发,倒推四个问题就行。
体外实验(细胞摄取、流式分析、共聚焦成像):线性 RGD-PEG 可以用——蛋白酶浓度低、孵育时间短,线性肽的结合能力足够。成本低、操作简单。但如果你追求高特异性结合的对照实验,建议直接用 cRGD——体外用线肽的主要价值是成本敏感的大规模筛选。
体内实验(动物成像、药效学、药代动力学):线性 RGD 不建议。循环时间内的蛋白酶降解使线性肽几乎丧失靶向能力。至少用 cRGD,如果需要组织穿透则用 iRGD。
表面结合就够了:肿瘤血管内皮成像、肿瘤边界标记、脂质体在肿瘤微环境的富集验证——c(RGDfK) 是首选。它的整合素亲和力高、体内稳定性好、后插入法操作成熟。如果你的目标就是让载体富集在肿瘤血管附近,不需要进入肿瘤实质,cRGD 足够。
需要深层穿透:药物需要到达肿瘤实质深部的缺氧区、需要穿透血管壁进入肿瘤间质、需要穿越血脑屏障——iRGD。CendR 通路是普通 cRGD 不具备的能力。但要注意 iRGD 的二硫键在还原环境中可能断裂,体内稳定性不如头尾环化的 c(RGDfK)。
低胆固醇配方(传统脂质体,胆固醇<20 mol%):PEG 2000 是默认选择,DSPE 锚定,标准后插入法。这是最成熟的组合,文献支撑最充分。
高胆固醇配方(LNP 类配方,胆固醇 30-40 mol%):高胆固醇增加 PEG 链柔性(第四章 NMR 数据),长链 PEG(3400-5000)的遮蔽风险更大。建议 PEG 2000 起步,如果发现靶向效率低,先排查是不是 PEG 链柔性过大导致 cRGD 被遮蔽,而不是盲目增加配体密度。锚定方面,DSPE 锚与高胆固醇配方兼容性更好——额外加入 Chol-PEG-cRGD 会进一步推高胆固醇比例,可能打破配方平衡。
这个问题只在选择 iRGD 时出现。
共价偶联:iRGD-PEG-DSPE 插入脂质体,iRGD 与载体一起到达肿瘤。适合需要精确控制配体密度的实验,但偶联物的药代动力学需要单独评估。
共给药:iRGD 游离注射,载体单独给药。适合快速筛选阶段——不需要修改载体化学结构,iRGD 作为"穿透增强剂"使用。但效率通常低于共价偶联,且 iRGD 和载体的给药时序需要优化(一般 iRGD 先于载体给药 5-15 分钟)。
需要说明的是,上表中的推荐是基于前文分析的方向性建议,实际选择还需结合具体实验条件和预实验结果调整。特别是 PEG 链长和配体密度,目前缺乏系统性的跨链长直接对比数据,建议通过预实验确定最优参数。
下一章把决策树落地到具体产品——冰合试剂 RGD-PEG 产品线速查。
冰合试剂(单体(重庆)生物科技有限公司)RGD-PEG 产品线覆盖线性 RGD、环肽 cRGD 和 iRGD 三种配体形态,搭配 NH₂、SH、Mal、NHS、COOH、N₃、DSPE、Biotin、FA 等多种端基,可满足从体外筛选到体内递送的不同实验需求。
按配体形态分类:
线性 RGD-PEG 系列:RGD-PEG-NH₂、RGD-PEG-SH、RGD-PEG-NHS、RGD-PEG-Mal、RGD-PEG-DSPE、RGD-PEG-FA、RGD-PEG-Biotin、RGD-PEG-COOH、RGD-PEG-N₃——端基齐全,适合体外筛选和材料表面修饰。
环肽 cRGD-PEG 系列:DSPE-PEG-cRGD(DSPE-PEG2000-cRGD)、Chol-PEG-cRGD——两种锚定方式可选,适合体内靶向递送。
iRGD-PEG 系列:iRGD-PEG-SH、iRGD-PEG-DSPE、iRGD-PEG-PCL、iRGD-PEG-NH₂、iRGD-PEG-NHS、iRGD-PEG-Mal、iRGD-PEG-FA、iRGD-PEG-AC——端基齐全,适合需要组织穿透的递送场景。
此外,iRGD 肽(CRGDKGPDC,CAS: 1392278-76-0)和 cRGD 肽(c(RGDfK))也有独立产品,可用于共给药或自主偶联。
本文涉及的主题与以下已发布资讯文章关联,建议延伸阅读:
• DSPE-PEG 系列功能化磷脂选型指南——了解 DSPE-PEG 不同端基(NH₂、COOH、Mal、N₃、DBCO 等)的偶联化学差异与场景匹配
• Chol-PEG 胆固醇锚定脂质——深入了解胆固醇锚的膜行为与 DSPE 锚的对比分析
• PEG-脂质链长梯度:C14/C18/胆固醇三档锚定——从链长角度系统理解锚定力差异
• 花菁染料"波长陷阱"——如果 cRGD 脂质体需要搭配荧光示踪,花菁染料波长选择是前序知识
▸ Q1:cRGD 比线肽贵很多,体外实验必须用吗?
不一定。体外细胞实验中蛋白酶浓度低、孵育时间短,线性 RGD 的结合能力通常足够。如果你做的是大规模筛选、成本敏感的实验,线性 RGD-PEG 完全可以用。但如果你需要高特异性结合的数据——比如做靶向摄取的定量比较、要发表数据——建议直接用 cRGD,避免审稿人质疑配体选择不当。
▸ Q2:iRGD 的共给药方式具体怎么操作?
共给药不需要把 iRGD 连接到载体上。据文献报道,一般操作是:先静脉注射 iRGD 肽(剂量通常为载体药量的 1/10 到 1/5),等待 5-15 分钟让 iRGD 到达肿瘤并激活 CendR 通路,然后注射药物或纳米载体。iRGD 激活的"旁门"打开后,载体跟随进入肿瘤深层。具体时序和剂量需要通过预实验优化——不同肿瘤模型的最佳参数有差异。
▸ Q3:PEG 2000 是默认选择,什么情况下应该换?
一般而言,PEG 2000 在循环时间、间隔臂长度和遮蔽风险之间取得了较好的平衡,是大多数 cRGD 脂质体的默认选择。可以考虑调整的情况:需要更高靶向密度时试 PEG 750-1000(单位面积可修饰更多 cRGD);需要更长循环时间时试 PEG 3400-5000(但需注意遮蔽效应,建议配合高密度 cRGD 补偿)。配方中胆固醇比例高时,PEG 2000 的遮蔽风险比低胆固醇配方更大,可通过预实验排查。
▸ Q4:cRGD 脂质体的免疫毒性警示,影响临床转化吗?
PMID:30527753 报告的急性超敏反应是在小鼠中观察到的,属于 IgE 非依赖性补体激活反应。这不意味着 cRGD 脂质体不能用于临床,但提示在临床转化设计中需要优化 cRGD 修饰密度、脂质体组成和给药剂量,不能简单堆砌配体密度。动物实验中建议监测补体激活相关指标(如 C3a、C5a 水平)。
▸ Q5:头尾环化和二硫键环化怎么选?
核心区别在于稳定性和功能。头尾环化(如 c(RGDfK))通过酰胺键成环,不可还原,体内稳定性高,适合需要长时间循环的靶向递送。二硫键环化(如 iRGD)可被细胞内谷胱甘肽还原打开,在需要可控释放的场景中有优势,但体内稳定性不如头尾环化。如果你不需要 iRGD 的 CendR 穿透功能,单纯做整合素靶向,头尾环化的 c(RGDfK) 是更稳妥的选择。
▸ Q6:DSPE-PEG-cRGD 和 Chol-PEG-cRGD 选哪个?
一般而言,需要长时间体内循环稳定的场景,DSPE-PEG-cRGD 是更稳妥的选择——双链 C18 锚定力强,后插入法操作成熟,临床转化先例充分。如果你的配方中已有高比例胆固醇且不想额外增加 DSPE 含量,或者需要配体在膜上高流动性,可以考虑 Chol-PEG-cRGD。但需注意,目前缺乏两种锚在 cRGD 脂质体中的直接对比数据,上述建议基于间接证据推断,具体选择建议通过预实验验证。
本文由单体(重庆)生物科技有限公司发布,内容仅面向科研人员提供产品选型参考,不构成临床诊断或治疗建议。文中涉及的实验数据均引用自公开发表的文献,文献来源已在文中标注。文中对产品性能的描述基于已有科研文献和产品技术参数,实际使用效果可能因实验条件不同而存在差异。「冰合试剂」为单体(重庆)生物科技有限公司注册商标(bhshiji.com)。
冰合试剂为单体(重庆)生物科技有限公司注册商标,本文由单体(重庆)生物科技有限公司发布。
本文内容仅供科研参考,不构成医疗建议或临床用药指导。
邮箱 danticq@163.com
电话 023-68279488 | 19923948071 | 19112026971
地址 重庆市江北区盘溪路422号3幢
加关注
Copyright 2025 冰合试剂 All Rights Reserved.
渝ICP备2023007920号-3
 渝公网安备 50010502504579号
 磷脂系列